
Teo cơ tủy sống SMA: Xét nghiệm, biểu hiện và điều trị
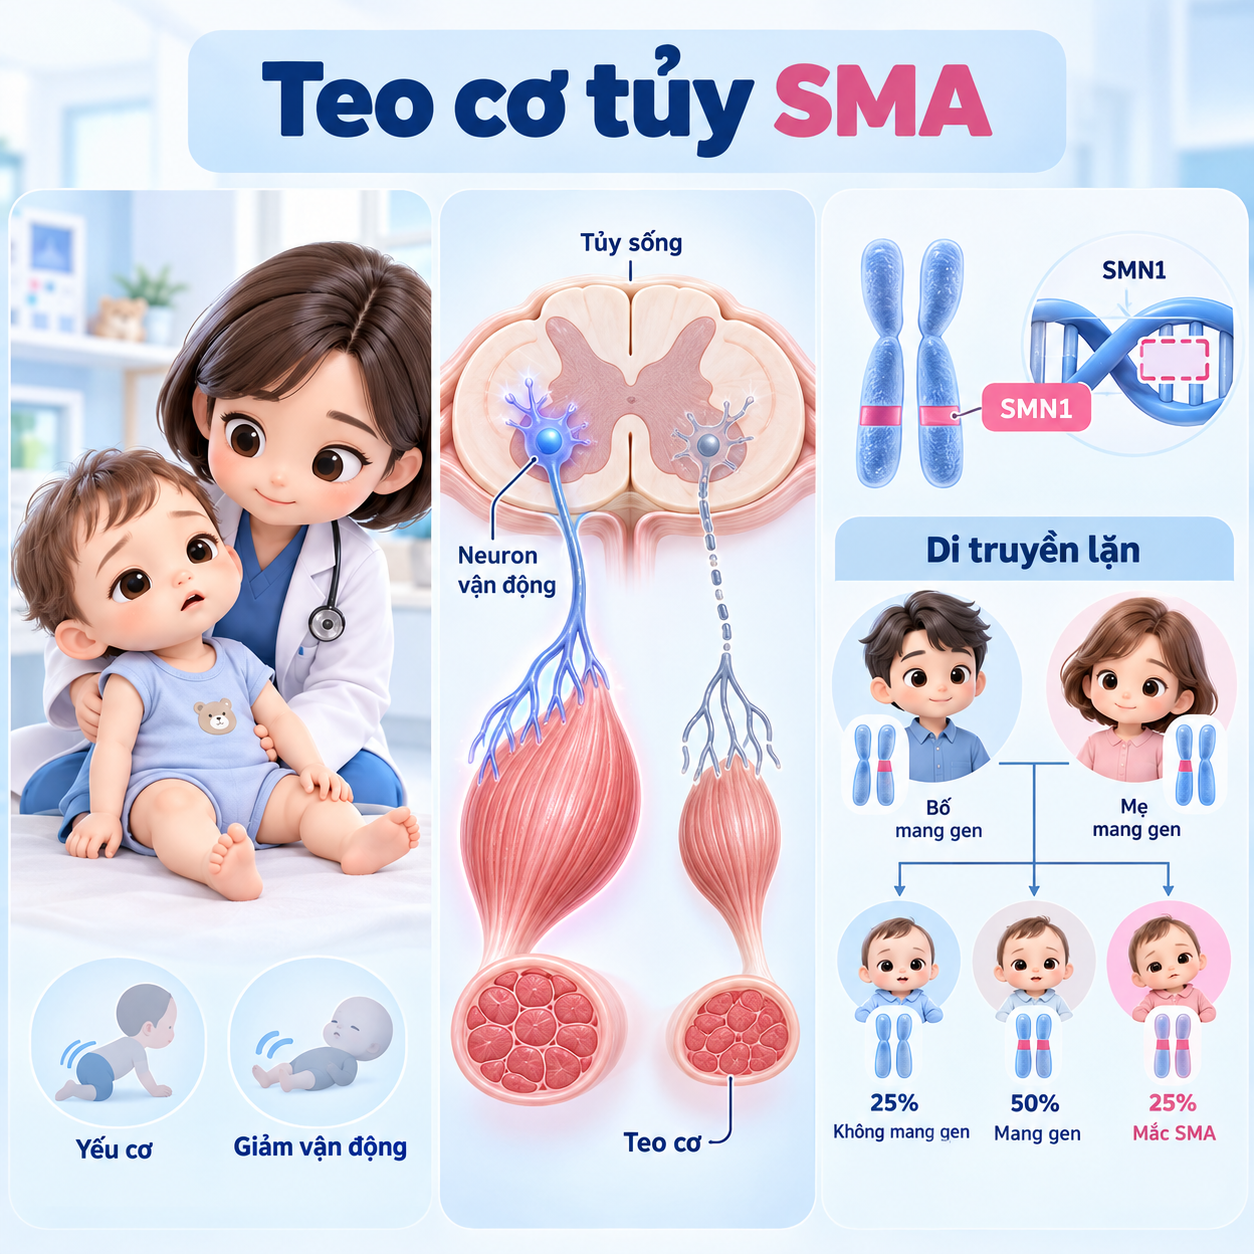
Teo cơ tủy sống – Spinal Muscular Atrophy (SMA) là bệnh di truyền thần kinh – cơ gây yếu và teo cơ tiến triển. Phần lớn các trường hợp SMA liên quan đến bất thường ở gen SMN1.
Điểm đặc biệt là bố mẹ mang gen bệnh thường hoàn toàn khỏe mạnh. Vì vậy, xét nghiệm di truyền có thể phát hiện nguy cơ trước khi trẻ xuất hiện triệu chứng, thậm chí trước khi mang thai.
Có những xét nghiệm SMA nào?
Cần phân biệt rõ sàng lọc người mang gen, sàng lọc thai và xét nghiệm chẩn đoán.
Xét nghiệm người lành mang gen SMA
SMA 5q thường di truyền theo kiểu lặn trên nhiễm sắc thể thường. Người mang một bản sao SMN1 bất thường thường không có triệu chứng nhưng có thể truyền gen này cho con.
ACOG khuyến cáo nên cung cấp lựa chọn sàng lọc người mang gen SMA cho phụ nữ đang chuẩn bị mang thai hoặc đã mang thai. Xét nghiệm trước thai kỳ thuận lợi hơn vì gia đình có nhiều thời gian để tư vấn và lựa chọn phương án sinh sản. ACOG
Nếu cả bố và mẹ đều mang gen:
|
Kết quả ở mỗi lần mang thai |
Xác suất |
|
Con mắc SMA |
25% |
|
Con khỏe nhưng mang gen |
50% |
|
Con không mắc và không mang gen |
25% |
Nếu một người được phát hiện mang gen, người còn lại nên được xét nghiệm tiếp. ACOG
Kết quả sàng lọc âm tính không loại trừ hoàn toàn nguy cơ, do một số người có hai bản sao SMN1 nằm trên cùng một nhiễm sắc thể – gọi là kiểu “2+0” – hoặc mang những biến thể hiếm mà xét nghiệm định lượng bản sao đơn thuần không phát hiện được. ACOG
Xét nghiệm thai khi có nguy cơ SMA
Nếu cả bố và mẹ đều mang gen hoặc có tiền sử gia đình SMA, có thể thực hiện xét nghiệm chẩn đoán trên mẫu của thai để xác định thai có thực sự mắc bệnh hay không.
Đây khác với NIPT: xét nghiệm sàng lọc chỉ đánh giá nguy cơ, còn xét nghiệm chẩn đoán nhằm xác định bất thường gen của thai.
Xét nghiệm GS-SMA của Gene Solutions
Theo thông tin của Gene Solutions, GS-SMA là xét nghiệm chẩn đoán bệnh teo cơ tủy sống sử dụng kết hợp công nghệ giải trình tự thế hệ mới và MLPA, có thể được sử dụng trên các loại mẫu phù hợp như mẫu ối, máu hoặc phết niêm mạc tùy đối tượng cần xét nghiệm. Gene Solutions Việt Nam
GS-SMA khảo sát:
-
- Mất đoạn exon 7–8 của gen SMN1
- Các đột biến điểm gây bệnh trên SMN1
- Số bản sao gen SMN2
SMN2 rất quan trọng nhưng không phải gen gây bệnh chính. Nhìn chung, người mắc SMA có nhiều bản sao SMN2 hơn thường có kiểu hình nhẹ hơn. Tuy nhiên, số bản sao SMN2 chỉ hỗ trợ tiên lượng, không thể dự đoán chính xác mức độ bệnh của từng trẻ. NCBI
Với chẩn đoán trước sinh, cần tư vấn di truyền để xác định ai cần xét nghiệm, loại mẫu và thời điểm lấy mẫu phù hợp.
SMA là bệnh gì?
Gen SMN1 tạo ra protein SMN cần thiết cho sự tồn tại của tế bào thần kinh vận động.
Khi cả hai bản sao SMN1 bị bất thường:
thiếu protein SMN → tế bào thần kinh vận động ở tủy sống thoái hóa → cơ không nhận đủ tín hiệu thần kinh → yếu và teo cơ tiến triển
SMA thường ảnh hưởng nhiều đến các cơ gần thân mình như vai, hông và chân. Khả năng nhận thức nhìn chung không bị ảnh hưởng. NCBI
Trẻ mắc SMA có biểu hiện gì?
Biểu hiện thay đổi rất nhiều tùy mức độ bệnh và tuổi khởi phát. Những dấu hiệu thường gặp gồm:
-
- Giảm trương lực cơ, trẻ mềm nhão
- Yếu cơ hai bên, chân thường bị ảnh hưởng nhiều hơn tay
- Chậm đạt các mốc vận động như giữ đầu, ngồi, đứng hoặc đi
- Mất dần những kỹ năng vận động đã đạt được
- Phản xạ gân xương giảm hoặc mất
- Khó bú, khó nuốt ở thể nặng
- Yếu cơ hô hấp, ho yếu và dễ nhiễm trùng hô hấp
- Vẹo cột sống và co rút khớp khi bệnh kéo dài
SMA type 0 có thể biểu hiện ngay từ bào thai bằng giảm cử động thai, trong khi type IV có thể chỉ bắt đầu bằng yếu cơ nhẹ khi trưởng thành. NCBI
SMA có những thể nào và tuổi thọ bao lâu?
Phân loại cổ điển dựa trên tuổi xuất hiện triệu chứng và khả năng vận động cao nhất trẻ đạt được.
| Thể SMA | Khởi phát điển hình | Diễn tiến tự nhiên khi chưa có điều trị đặc hiệu |
| Type 0 | Trước sinh | Rất nặng, thường không sống quá 6 tháng |
| Type I | <6 tháng | Không tự ngồi được; trước thời kỳ điều trị đặc hiệu thường tử vong hoặc cần hỗ trợ hô hấp lâu dài trong những năm đầu đời |
| Type II | 6–18 tháng | Có thể ngồi nhưng thường không tự đi; nhiều người sống đến tuổi trưởng thành |
| Type III | >18 tháng | Có thể tự đi; chức năng vận động có thể giảm dần nhưng tuổi thọ thường gần bình thường |
| Type IV | Tuổi trưởng thành | Thường nhẹ, tuổi thọ nhìn chung bình thường |
Các con số tuổi thọ trên phản ánh lịch sử tự nhiên của SMA khi chủ yếu chỉ có chăm sóc hỗ trợ. GeneReviews 2026 nhấn mạnh rằng các liệu pháp điều chỉnh bệnh hiện nay đang thay đổi đáng kể tiên lượng, đặc biệt khi được điều trị trước khi xuất hiện triệu chứng. NCBI
SMA hiện nay điều trị như thế nào?
Hiện chưa thể phục hồi những tế bào thần kinh vận động đã mất, nhưng các phương pháp điều trị thay đổi tiến triển bệnh đã cải thiện rõ rệt khả năng sống và vận động. Điều trị càng sớm, đặc biệt trước khi có triệu chứng, hiệu quả càng tốt. NCBI
Ba nhóm điều trị nền tảng gồm:
-
- Nusinersen – Spinraza: tác động lên SMN2 để tăng tạo protein SMN, được đưa vào dịch não tủy định kỳ
- Risdiplam – Evrysdi: thuốc uống tác động lên quá trình xử lý RNA của SMN2 để tăng protein SMN
- Liệu pháp thay thế gen SMN1: onasemnogene abeparvovec đưa một bản sao SMN1 hoạt động vào cơ thể. Tại Hoa Kỳ, Zolgensma được phê duyệt cho trẻ dưới 2 tuổi; từ năm 2025 FDA cũng phê duyệt dạng tiêm nội tủy Itvisma cho người từ 2 tuổi trở lên. NCBI
Ngoài ra, tháng 9/2026 FDA phê duyệt apitegromab – Isembyld, thuốc tác động trực tiếp lên cơ, dùng bổ sung cho bệnh nhân từ 2 tuổi đang điều trị bằng thuốc nhắm SMN2. Chỉ định và khả năng tiếp cận các thuốc này khác nhau giữa các quốc gia. U.S. Food and Drug Administration
Điều trị toàn diện vẫn cần:
-
- Hỗ trợ hô hấp và làm sạch đường thở
- Đánh giá nuốt và dinh dưỡng
- Vật lý trị liệu và phục hồi chức năng
- Phòng ngừa co rút khớp
- Theo dõi vẹo cột sống và xương khớp
Điều trị SMA tại Việt Nam
Tại Việt Nam, bệnh nhân SMA hiện đã có thể tiếp cận một số liệu pháp điều trị đặc hiệu tại các trung tâm chuyên sâu hoặc thông qua một số chương trình hỗ trợ, tùy từng thời điểm và điều kiện cụ thể.
Tuy nhiên, khả năng tiếp cận hiện vẫn còn hạn chế do giá thuốc rất cao, nguồn thuốc chưa phổ biến và phạm vi chi trả bảo hiểm còn hạn chế. Bộ Y tế từng ghi nhận nhiều thuốc bệnh hiếm dù đã có trên thế giới nhưng người bệnh Việt Nam vẫn khó tiếp cận vì chi phí và vấn đề chi trả. Ministry of Health Vietnam
|
Phương pháp |
Chi phí tham khảo |
|
Zolgensma – liệu pháp gen dùng một lần |
Khoảng 2,1 triệu USD, tương đương khoảng 50 tỷ đồng/liều |
|
Spinraza (nusinersen) |
Phải tiêm nhiều liều và duy trì lâu dài; tổng chi phí có thể lên tới hàng tỷ đến hàng chục tỷ đồng mỗi năm |
|
Evrysdi (risdiplam) |
Uống hằng ngày, thường phải điều trị kéo dài; chi phí tích lũy rất cao |
Ngoài thuốc đặc hiệu, người bệnh vẫn cần hỗ trợ hô hấp, dinh dưỡng, vật lý trị liệu, phục hồi chức năng và theo dõi xương khớp. Điều trị càng sớm càng có lợi, đặc biệt trước khi xuất hiện triệu chứng, vì các tế bào thần kinh vận động đã mất khó phục hồi.
Tài liệu tham khảo
- GeneReviews®. Spinal Muscular Atrophy. Updated February 2026. NCBI
- ACOG. Carrier Screening for Spinal Muscular Atrophy. ACOG
- ACOG. Carrier Screening for Genetic Conditions. ACOG
- Gene Solutions. Xét nghiệm teo cơ tủy sống SMA: Các phương pháp sàng lọc và chẩn đoán hiện nay. 2026. Gene Solutions Việt Nam
- U.S. FDA. Các liệu pháp được phê duyệt cho SMA, gồm Zolgensma, Itvisma và Isembyld. U.S. Food and Drug Administration